Online ISSN: 2189-0544 Print ISSN: 0037-1017
公益社団法人日本生化学会 The Japanese Biochemical Society
Journal of Japanese Biochemical Society 98(2): 188-194 (2026)
doi:10.14952/SEIKAGAKU.2026.980188

特集Special Review

自己阻害メカニズムに基づく時計タンパク質KaiCのリン酸化制御The autoinhibition mechanism governs the autokinase activity of clock protein KaiC

1 自然科学研究機構分子科学研究所協奏分子システム研究センターResearch Center of Integrative Molecular Systems (CIMoS), Institute for Molecular Science, National Institutes of Natural Sciences ◇ 〒444–8585 愛知県岡崎市明大寺町字西郷中38 ◇ 38 Nishigo-Naka, Myodaiji, Okazaki 444–8585, Japan

2 総合研究大学院大学Graduate Institute for Advanced Studies ◇ 〒444–8585 愛知県岡崎市明大寺町字西郷中38 ◇ 38 Nishigo-Naka, Myodaiji, Okazaki 444–8585, Japan

3 京都大学大学院工学研究科分子工学専攻Department of Molecular Engineering, Graduate School of Engineering, Kyoto University ◇ 〒615–8510 京都府京都市西京区京都大学桂 ◇ Kyoto-Daigaku Katura, Nishikyo-ku, Kyoto, Kyoto 615–8510, Japan

発行日:2026年4月25日Published: April 25, 2026
HTMLPDFEPUB3

概日時計に関わるタンパク質は,リン酸化・脱リン酸化により構造と機能を周期的に変化させるが,いかにしてリン酸化活性が切り替わるのかについては理解されてこなかった.本研究では,シアノバクテリアの時計タンパク質KaiCが,KaiA作用下でのみ自己リン酸化するという定説に対し,KaiA非存在下でも微弱な自己リン酸化活性を有することを生化学実験により明らかにした.計算機シミュレーションによって,ATPからリン酸化部位(T432)にリン酸基が転移する反応を再現し,触媒作用を持つアミノ酸(E318)の反応性が静電相互作用によって制限されるため,自己リン酸化が高いエネルギー障壁を伴うことを示した.すなわち,KaiCは活性を自ら抑制する「自己阻害型オートキナーゼ」であり,KaiAはE318にかかる抑制を解除する因子として機能することがわかった.こうした生化学と計算科学を組み合わせる研究手法は,KaiCのみならずほかの時計タンパク質に潜む普遍的な原理の解明にも有効であると考える.

1. 概日時計システムにおける時計タンパク質のリン酸化反応

生命は,昼夜の環境変化に適応するために,細胞内のプロセスをリズミックに制御する時間計測システムを持つ.およそ24時間周期のリズムを生み出すことから「概日時計」と呼ばれ,細菌から哺乳類に至るまで広くみられる.概日時計には,生物種によらず,以下の三つの特徴が共通して見いだされる1).一つめは,約24時間周期の振動現象が自律的に持続されるという性質である.二つめとして,この概日振動の周期がほとんど温度に依存しないという特徴があり,これは温度補償性と呼ばれる.三つめは,外部刺激が与えられたときに概日振動体が位相を変化させて外界に同調できることである.最近の研究から2),これら三つの普遍的なシステムとしての特性が,時計タンパク質をはじめとする時計関連因子の生化学的な特性に根づいていることが明らかになりつつある.

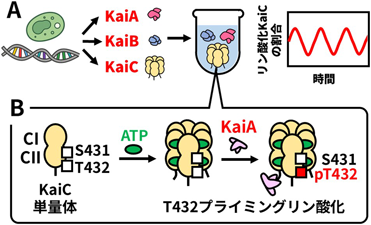
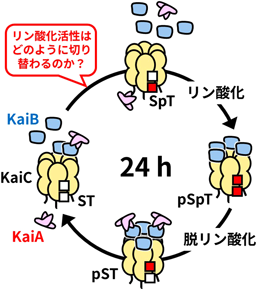
なかでも時計タンパク質のリン酸化修飾は,概日時計のダイナミズムを支える重要な生化学反応である3).リン酸化・脱リン酸化によって,多くの時計タンパク質はリズミックに構造・機能を変化させ,自身が関与する時計タンパク質複合体の動態を制御することで振動性を生み出す(図1).リン酸化反応と脱リン酸化反応で構成される反応サイクルには,「リン酸化を促進する過程」と「リン酸化を抑制する過程」の双方が組み込まれていなければならないが,このリン酸化活性を適切なタイミングで切り替えるメカニズムは明らかになっていなかった.

Journal of Japanese Biochemical Society 98(2): 188-194 (2026)

図1 シアノバクテリアの時計タンパク質の離合集散ならびにリン酸化・脱リン酸化

時計タンパク質KaiA, KaiB, KaiCは結合と解離を繰り返して約24時間周期の振動反応を織りなす.この複合体の頑健性は,KaiCの自己リン酸化・自己脱リン酸化によって制御されており,S431(S)とT432(T)ならびにリン酸化したpS431(pS),pT432(pT)の組合わせによって生じる4状態それぞれの構造・機能が研究されている.これら4種のリン酸化状態(KaiC-ST, KaiC-SpT, KaiC-pSpT, KaiC-pST)は,おおむね「朝」「昼」「夕」「夜」の位相に相当しており,「朝」にT432のプライミングリン酸化,「昼」にS431のリン酸化,「夕」「夜」に順次脱リン酸化が起こる.

2. シアノバクテリアの時計タンパク質KaiCによる自律的なリン酸化制御

シアノバクテリアSynechococcus elongatus PCC 7942の時計タンパク質(KaiA, KaiB, KaiC)は,試験管内でアデノシン5′-三リン酸(adenosine 5′-triphosphate:ATP)と混合することで,概日周期の振動反応が再現される概日時計のin vitro再構成系として知られている(図2A)4).我々は,この再構成系のなかで唯一,キナーゼ活性を持つKaiCを用いて,「リン酸化活性の切り替え機構」の解明に取り組んだ.キナーゼ活性といっても,KaiCはKaiAやKaiBを基質としてリン酸化するのではなく,KaiC自身をリン酸化するオートキナーゼとして働く.すなわちKaiCは,分子内において標的となるアミノ酸残基とリン酸基を提供するATPの位置関係等を精密に制御することによって自己リン酸化活性を変化させ,自身の構造・機能の変化を自ら誘発し,KaiAやKaiBとの複合状態を制御する.

Journal of Japanese Biochemical Society 98(2): 188-194 (2026)

図2 時計タンパク質KaiCのリン酸化サイクルの試験管内再構成

(A)個別に発現・精製したKaiA, KaiB, KaiCをATPとともに混合することで,試験管内に振動反応を再構成することができる.電気泳動によってKaiCのリン酸化状態を定量し,時間に対してプロットすると約24時間周期の振動パターンが観察される.(B)KaiCはCIドメイン,CIIドメインから構成され,リン酸化部位はCIIドメインに位置する.KaiCはATPやADPを挟み込むように六量体を形成する.KaiAは,KaiCの尾部に作用すると,KaiC内部の構造変化を誘発し,遠隔的に活性部位におけるT432プライミングリン酸化を活性化すると考えられている.

KaiCは,N末端(CIドメイン)とC末端(CIIドメイン)の二つのドメインからなる(図2B:KaiC単量体).CIドメインとCIIドメインはそれぞれプロトマー界面でATPを結合して六量体リングを形成するため,全体では二つのリングが重なった構造となる.KaiAとKaiBの存在下で,KaiCはCIIドメインにあるS431とT432において自己リン酸化・自己脱リン酸化を繰り返す(リン酸化サイクル)5, 6).このリン酸化サイクルは,KaiAとの結合によって作用を受けた脱リン酸化型のKaiC(KaiC-ST)が,ATPからT432へとリン酸基を転移させる「プライミングリン酸化」によって開始される(図2B).その後は,生成されたリン酸化型KaiC(KaiC-SpT)が,さらにS431をリン酸化して二重リン酸化型(KaiC-pSpT)へと移行し,自己脱リン酸化を経て(KaiC-pST),再び脱リン酸化型へと戻る.この一連のサイクルが約24時間周期で進行する(図1)(SはS431,TはT432を指し,pはリン酸化していることを示す).

T432のプライミングリン酸化には,KaiAによるKaiCの活性化が必須と考えられており7),KaiA–KaiC複合体を捕捉しようとする研究が広く進められている8–10).KaiAはCIIドメインから伸びるKaiCの尾部に結合することがわかっているものの,その運動性が非常に高いため,KaiA–KaiC複合体を安定に捕捉して構造を解析することは困難である.そこで我々は,「なぜKaiAがあればKaiCは自己リン酸化できるのか」という従来の視点から離れて,逆説的に「KaiA非存在下におけるKaiC-STは,なぜ自己リン酸化できないのか」という点から考えることにした.

3. KaiCは本当に自己リン酸化できないのか

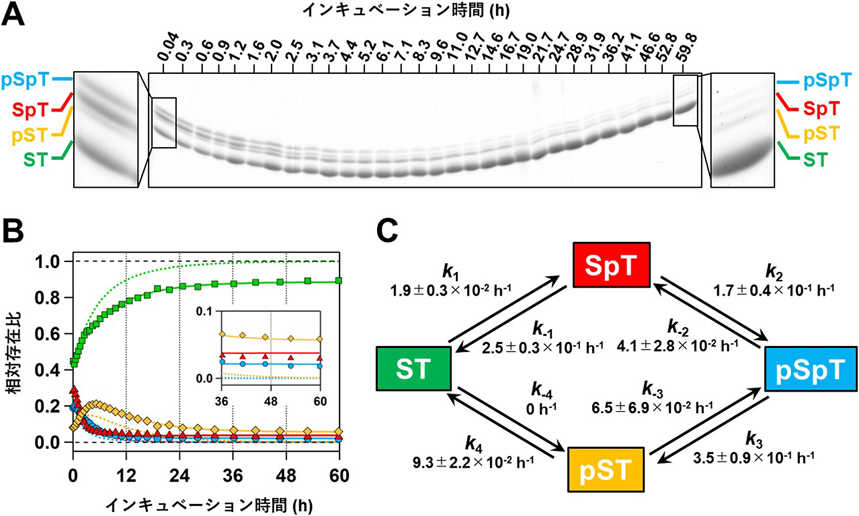
我々はまず,KaiCを温度一定の条件(30°C)でインキュベートしたときに,リン酸化状態がどのように変化するのかを追跡した.電気泳動によってKaiC-ST, KaiC-SpT, KaiC-pSpT, KaiC-pSTの存在比を定量し(図3A),これらが疑似対数サンプリングでどのように変化するのかを観察した.インキュベート開始から6時間後には,リン酸化したKaiCはすべて減少へと向かい,KaiC-STが主要な割合を占めようと増加する傾向(KaiCの自己脱リン酸化ダイナミクス)が確認できた(図3Bプロット).これが従来,KaiC単独では自己リン酸化活性を持たないとされたゆえんである.しかし観察を続けると,40時間以降は,KaiC-STの割合が約90%で頭打ちとなり,この平衡状態においては一定量のKaiC-SpT(3%),KaiC-pSpT(2%),KaiC-pST(6%)が存在し続けることがわかった(図3B:挿入拡大図).

Journal of Japanese Biochemical Society 98(2): 188-194 (2026)

図3 時計タンパク質KaiCのT432プライミングリン酸化活性の測定

(A)30°CにおいてインキュベーションしたKaiCの電気泳動による分析.ゲル上に観察される4本のバンドは上からそれぞれKaiC-pSpT, KaiC-SpT, KaiC-pST, KaiC-STに該当する4).一貫してKaiC-STのバンド強度は上昇しているが,インキュベーション時間が40時間を超えても,KaiC-pSpT, KaiC-SpT, KaiC-pSTは一定のバンド強度で観察される.(B)電気泳動ゲルのバンド強度から見積もった4種のリン酸化状態の存在比の変化.緑四角プロットはKaiC-ST,赤三角はKaiC-SpT,青丸はKaiC-pSpT,黄ダイヤはKaiC-pSTを示す.(C)リン酸化4状態サイクルモデルを用いたグローバルフィッティングによって算出した八つの速度定数.STからSpTへ向かうk1が,T432プライミングリン酸化の反応速度である(これらは文献12に掲載されている図を一部改変して引用したものである).

そこで,KaiCのリン酸化4状態を可逆的な素過程で結ぶサイクルモデルを構築し,グローバルフィッティングによってKaiCの自己脱リン酸化ダイナミクスを解析(図3B,実線)して八つの速度定数を決定した(図3C).T432のプライミングリン酸化(k1)は,1.9±0.3×10⁻² h−1と見積もられ,その絶対値は小さいものの,S431のリン酸化(k2=1.7±0.4×10⁻¹ h−1)とともに無視できない寄与を持つことがわかった[k1,k2をゼロにするとフィッティング精度が著しく低下した(図3B,点線)].つまりKaiA非存在下において,KaiCは完全に不活性というわけではなく,T432のプライミングリン酸化が確かにゆっくりと持続的に起こっているということが明らかになった.

4. KaiCの自己リン酸化活性を低下させる要因

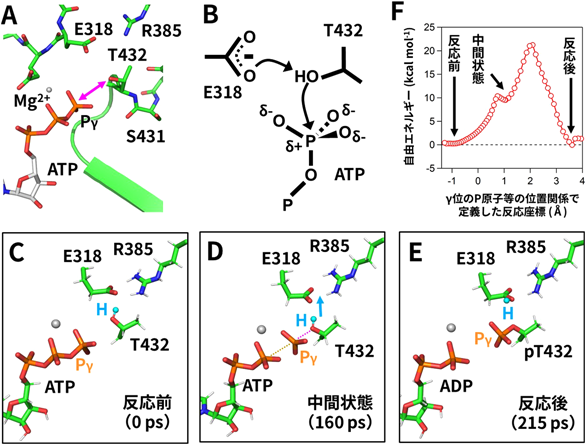
生化学実験で得た発見は,KaiC-STの活性部位構造に「KaiA非存在下でKaiCの自己リン酸化がきわめて遅い理由」が隠されている可能性を示唆していた.そこで以前に取得したKaiC-ST結晶構造11)(PDBコード:7DYJ)を再検討したところ,T432側鎖の水酸基がATPのγ位のリン原子に対して作用可能な位置に配されていることに気づいた(図4A).これはT432の水酸基の水素原子が,水素イオン(H+,プロトン)として放出されると,残された酸素原子が負の電荷を帯びて,わずかに正に帯電したγ位のリン原子に対して中和的に反応することで(求核攻撃),リン酸基がATPからT432へと移る反応(SN2型のリン酸基転移反応)を想起させるものであった(図4B).こうした一連のプロセスのなかに,T432のプライミングリン酸化が遅くなってしまう要因が含まれていると考えた.

Journal of Japanese Biochemical Society 98(2): 188-194 (2026)

図4 T432プライミングリン酸化のQM/MMシミュレーション

(A)KaiC-STの結晶構造におけるT432, ATP, E318, R385の立体配置.T432側鎖の水酸基とATPのγ位のリン原子(Pγ)が相互作用できる位置関係になっている.(B)結晶構造から想起されるリン酸基転移の反応機構.一般塩基として働くE318がT432側鎖の水酸基からプロトンを引き抜き,活性化されたT432の酸素原子がATPのリン原子を求核攻撃することで,リン酸基がATPからT432へと転移する.(C)QM/MMシミュレーションにおける反応開始時の原子座標.(D)シミュレーション開始から160ピコ秒(ps)後に現れた中間状態.リン酸が反転してT432との結合形成が進行しつつある.水色球状モデル(Hと表記)が示すように,プロトン移動はまだ起きていない.(E)シミュレーション開始から215ピコ秒後の様子.リン酸とT432が共有結合を形成すると同時に,プロトンがE318へと移動した.(F)自由エネルギーの変化から見積られるエネルギー障壁(約21 kcal mol−1).横軸は「ATP Pγ–ATP Pβ間距離からATP Pγ–T432 Oγ間距離を差し引いた値」を示し,大きくなるにつれてPγ原子すなわちリン酸基がT432へと移動していることを表す.T432-E318プロトン移動とリン酸基転移の協奏過程が遷移状態に相当する(これらは文献12に掲載されている図を一部改変して引用したものである).

我々は,量子力学・分子動力学計算法(QM/MM法)によって,このリン酸基転移反応を可視化しつつ反応効率を左右する要因を突き止めることにした.T432とATPだけでなく,T432から放出されるプロトンの行き先(一般塩基)として最適な位置を占めるE318や,E318を静電的に安定化するR385,ATPを安定化するMg2+イオン等を含めたモデルを用いてシミュレーションを行った(図4C).シミュレーション開始から160ピコ秒(ps)が経過した時点で,γ位のリン酸基がβ位のリン酸基から遊離してT432に接近しつつある状態すなわち中間状態への移行が確認できた(図4D).このときT432の水酸基にはいまだに水素原子が結合しており(図4D,水色Hで表示した球状モデル),プロトン放出は起こっていない.その後,リン酸基はT432側鎖と共有結合を形成してpT432が生成されるが,これと時を同じくしてT432の水酸基から放出されたプロトンがE318へと移った様子が観察された(図4E).

この一連のプロセスにかかる自由エネルギーを計算したところ,このpT432の形成とE318へのプロトン移動が同時に起こる協奏的な過程が,まさに遷移状態に相当することがわかった(図4F).エネルギー障壁は約21 kcal mol−1と見積もられた.実際にはシミュレーションで想定したような理想的な状況だけではなく,T432側鎖が回転するなどして活性部位構造が反応に適さない不利な状況にとどまる可能性も勘案すれば,この結果はk1(1.9×10⁻² h−1)から想定される活性化エネルギー(25 kcal mol−1)とおおむね整合する.よって,この高いエネルギー障壁こそがKaiC-STの自己リン酸化活性を低下させる主要な原因であると結論づけることができた.では,このように自己リン酸化が抑制されたKaiCは,KaiAの作用を受けながらいかにエネルギー障壁を下げ,活性化へと転じるのであろうか.

5. KaiCは自己阻害型オートキナーゼである

KaiAがKaiCにもたらす構造変化がどのようなものであるかを考察するため,我々はE318に着目した分析を行うことにした.その理由は,リン酸基を効率よくT432に転移させるためには,T432側鎖の水酸基がプロトンを放出してリン酸基を受け入れるための空席を設ける必要があり,その事前準備に際して,負電荷を帯びた一般塩基触媒すなわちE318は正電荷を持つプロトンの引受先として最適であるからである.実際,E318の負電荷を失わせた点変異体(KaiCE318Q)ではリン酸化活性が完全に失われ,KaiAによる活性化もまったく効果がなくなってしまう.

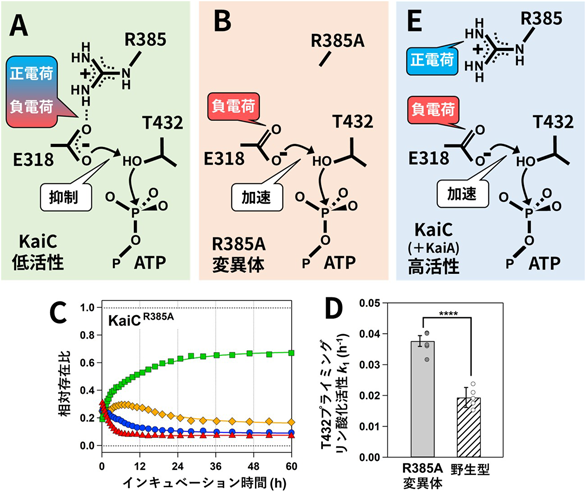
一方,T432からのプロトン移動に積極的に対応できるようE318がその負電荷を最大限に発揮できる状態に常時あるかというと,必ずしもそうではなさそうである.結晶構造においてもシミュレーション中においても,E318が常に正に帯電したR385と水素結合を形成していたことから,我々はE318の負電荷が部分的に中和されているのではないかと考えた(図5A).

Journal of Japanese Biochemical Society 98(2): 188-194 (2026)

図5 T432プライミングリン酸化の自己阻害・自己阻害解除メカニズム

(A)E318, R385の水素結合形成によってプロトン移動効率の低下が想定される状況.(B)R385A変異によりR385の中和的な効果が減弱された状況.(C)R385A変異体の自己脱リン酸化ダイナミクス.緑四角プロットはKaiC-ST,赤三角はKaiC-SpT,青丸はKaiC-pSpT,黄ダイヤはKaiC-pSTを示す.(D)T432プライミングリン酸化活性の比較.R385A変異体においては,k1は約2倍に上昇した.この上昇は統計的に十分に有意であった(****はt検定においてP<0.0005であったことを示す).(E)R385A変異体の分析に基づく,KaiA添加時のT432プライミングリン酸化活性化のメカニズム.E318-R385水素結合が解離し,静電的な調節によってT432からのプロトン移動が加速される(これらは文献12に掲載されている図を一部改変して引用したものである).

そこでR385が持つ正電荷の影響を明らかにするため,R385A変異によってE318の負電荷が損なわれない状況を再現した(図5B).KaiCR385Aの自己脱リン酸化ダイナミクスを追跡したところ,平衡状態において3種のリン酸化KaiCの割合が大きく,KaiC-STからの流出が野生型に比べて速いことが示唆された(図5C).グローバルフィッティングの結果,T432のプライミングリン酸化の活性が倍増したことがわかった(k1=3.8±0.2×10⁻² h−1)(図5D).これは,実際のKaiAによるKaiC-STの活性化(k1の1.9×10⁻² h−1から3.5×10⁻¹ h−1への18倍の活性化)に及ばないものの,少なくともKaiAがE318周辺の構造変化を促して静電環境を調節することでKaiCの自己リン酸化を促進すると考えても矛盾はないことを示している(図5E).

以上の結果から,KaiA非存在下においてKaiCは自己リン酸化活性をまったく持たないのではなく,潜在的なT432のプライミングリン酸化活性を有していること,KaiCはE318の負電荷をあえて活用しないことによって活性を低く抑えていること,KaiAはR385をはじめとする活性部位構造に作用してKaiCを活性化する可能性が明らかになった.言い換えれば,KaiCは自己リン酸化活性を自ら抑制する自己阻害型オートキナーゼであり,KaiAはKaiCが自身に課した抑制の解除を助ける阻害リリースの役割を担っていると理解することができた12).

6. 時間生物学における生化学と計算科学の有機的コラボレーションの可能性

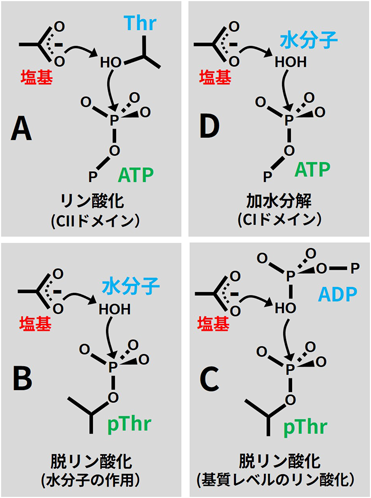
本研究では,KaiCの自己リン酸化とりわけT432のプライミングリン酸化のメカニズム(図6A)に迫ったが,生化学と計算科学のコラボレーションは,KaiCが有するほかの機能を研究する上でも非常に有用であろうと考えられる.その一つが自己脱リン酸化である.KaiCの脱リン酸化については,2種の反応機構が想定でき,いまだに統一的な見解が得られていない.現在考えられる機構の一つは,活性部位に導入された水分子からプロトンが引き抜かれ,水酸化物イオンがpT432やpS431のリン原子に作用し,無機リン酸が生成される機構である(図6B).もう一つの想定は,ATPの代わりに活性部位に結合したADPのβ位のリン酸基に属する酸素原子が,pT432やpS431のリン原子に作用することで進行し,結果としてATPの合成を伴う機構(基質レベルのリン酸化)である(図6C)13, 14).一見,リン酸化と脱リン酸化はまったく逆のプロセスのように思えるが,すべて一般塩基へのプロトン移動と活性化された酸素種のリン原子への求核攻撃で構成されており,ここには共通の生化学的なメカニズムが潜んでいる.したがって,本研究で示したような,リン酸基転移と一般塩基触媒の協奏過程を可視化する計算科学,ならびにKaiCのリン酸化状態や無機リン酸あるいはATPやADPを精緻に定量追跡する生化学的技術を組み合わせる手法は,実は自己脱リン酸化反応にも適用できる.

Journal of Japanese Biochemical Society 98(2): 188-194 (2026)

図6 KaiCやほかの時計タンパク質において共通する一般塩基触媒メカニズム

(A)一般塩基(赤字)によるプロトン引き抜きによって活性化した酸素種(青字)がリン酸源(緑字)に求核攻撃してリン酸基を解離・転移させるメカニズム.リン酸化の場合は,Thr等のアミノ酸残基の側鎖にある活性酸素種がATPのγ位のリン原子に作用する.(B)水分子による脱リン酸化.反応後には無機リン酸が生成・放出される.(C)ADPによる脱リン酸化.反応後にはATPが生成される.(D)水分子によるATP加水分解.反応後にはADPと無機リン酸が生成される.

本稿では言及しなかったが,KaiCのCIドメインで進行するATP加水分解反応(CI-ATPase)も類似の特徴を有している.CI-ATPaseは,その活性と概日時計システム全体の振動数の間に相関が認められていることから,CIIドメインのリン酸化・脱リン酸化と同様に長年研究されてきた15).ここでも水分子からプロトンが引き抜かれ,水酸化物イオンがATPのγ位のリン原子を攻撃することでADPと無機リン酸が生成されるので,同様の一般塩基触媒に基づく理解が可能である(図6D).実際に我々は以前,CI-ATPaseを対象に生化学と計算科学を組み合わせて研究を行ったことがある16).ATPに対して水分子が接近することが難しく,求核攻撃の頻度が制限されていることを計算科学によって明らかにし,加水分解反応で生成されるわずかなADPを生化学的手法で定量した.これに基づき,CI-ATPaseのきわめて低い活性が,概日時計が持つ24時間という長い時間スケールの起源であることを突き止めたのであった.本研究やこうした以前の研究にもみられるように,生化学と計算科学を有機的に接続してロジックを構築する手法は,KaiC研究を推進する上で欠かせないものになっている.

シアノバクテリア以外の概日時計システムにおいては,時計タンパク質のリン酸化は外来のキナーゼによって促進される17).一般的なキナーゼにおいては,KaiCのように活性部位構造を精密制御することによる自己阻害は限定的である.一般塩基として働く触媒性のGlu/Asp残基の近傍にLys残基が保存されているキナーゼ群が存在するが18),側鎖配向の観点からKaiCにおけるE318-R385のような安定な水素結合は形成できないようにみえる.しかしながら,ATP,リン酸化部位,一般塩基の精密な位置関係や静電環境を把握することはKaiC同様に重要であり,本研究の手法や成果が参考になる部分も多いと考える.

これまでのキナーゼ研究の豊富な蓄積を参照すると19),KaiCの自己阻害メカニズムは特異な例で,むしろリン酸源であるATPの活性部位への結合そのものの阻害や,基質となるタンパク質のアクセス阻害,活性部位を塞ぐことによる阻害,あるいは調節作用を持つ別のタンパク質による阻害などのメカニズムが先行して発見されてきたようである.このような場合には,時計タンパク質とキナーゼの親和性や,キナーゼとATPの親和性,あるいは時計タンパク質,キナーゼ,そして調節因子となるタンパク質の大規模な構造変化などを評価するための生化学実験や計算機シミュレーションを綿密に実行することが求められると考えられる.

引用文献References

1) Pittendrigh, C.S. (1993) Temporal organization: Reflections of a Darwinian clock-watcher. Annu. Rev. Physiol., 55, 17–54.

2) Mukaiyama, A., Furuike, Y., Ito-Miwa, K., Onoue, Y., Horiuchi, K., Kondo, K., Yamashita, E., & Akiyama, S. (2025) Evolutionary origins of self-sustained Kai protein circadian oscillators in cyanobacteria. Nat. Commun., 16, 4541.

3) Brenna, A. & Albrecht, U. (2020) Phosphorylation and circadian molecular timing. Front. Physiol., 11, 612510.

4) Nakajima, M., Imai, K., Ito, H., Nishiwaki, T., Murayama, Y., Iwasaki, H., Oyama, T., & Kondo, T. (2005) Reconstitution of circadian oscillation of cyanobacterial KaiC phosphorylation in vitro. Science, 308, 414–415.

5) Nishiwaki, T., Satomi, Y., Kitayama, Y., Terauchi, K., Kiyohara, R., Takao, T., & Kondo, T. (2007) A sequential program of dual phosphorylation of KaiC as a basis for circadian rhythm in cyanobacteria. EMBO J., 26, 4029–4037.

6) Rust, M.J., Markson, J.S., Lane, W.S., Ficher, D.S., & O’Shea, E.K. (2007) Ordered phosphorylation governs oscillation of a three-protein circadian clock. Science, 318, 809–812.

7) Nishiwaki, T., Satomi, Y., Nakajima, M., Lee, C., Kiyohara, R., Kageyama, H., Kitayama, Y., Temamoto, M., Yamaguchi, A., Hijikata, A., et al. (2004) Role of KaiC phosphorylation in the circadian clock system of Synechococcus elongatus PCC 7942. Proc. Natl. Acad. Sci. USA, 101, 13927–13932.

8) Vakonakis, I., Sun, L., Wu, T., Holzenburg, A., Golden, S., & LiWang, A.C. (2004) NMR structure of the KaiC-interacting C-terminal domain of KaiA, a circadian clock protein: Implications for KaiA-KaiC interaction. Proc. Natl. Acad. Sci. USA, 101, 1479–1484.

9) Pattanayek, R., Williams, D.R., Pattanayek, S., Xu, Y., Mori, T., Johnson, C.H., Stewart, P.L., & Egli, M. (2006) Analysis of KaiA-KaiC protein interactions in the cyano-bacterial circadian clock using hybrid structural methods. EMBO J., 25, 2017–2028.

10) Mori, T., Sugiyama, S., Byrne, M., Johnson, C.H., Uchihashi, T., & Ando, T. (2018) Revealing circadian mechanisms of integration and resilience by visualizing clock proteins working in real time. Nat. Commun., 9, 3245.

11) Furuike, Y., Mukaiyama, A., Ouyang, D., Ito-Miwa, K., Simon, D., Yamashita, E., Kondo, T., & Akiyama, S. (2022) Elucidation of master allostery essential for circadian clock oscillation in cyanobacteria. Sci. Adv., 8, eabm8990.

12) Furuike, Y., Onoue, Y., Saito, S., Mori, T., & Akiyama, S. (2025) The priming phosphorylation of KaiC is activated by the release of its autokinase autoinhibition. PNAS Nexus, 4, pgaf136.

13) Nishiwaki, T. & Kondo, T. (2012) Circadian autodephosphorylation of cyanobacterial clock protein KaiC occurs via formation of ATP as intermediate. J. Biol. Chem., 287, 18030–18035.

14) Egli, M., Mori, T., Pattanayek, R., Xu, Y., Qin, X., & Johnson, C.H. (2012) Dephosphorylation of the core clock protein KaiC in the cyanobacterial KaiABC circadian oscillator proceeds via an ATP synthase mechanism. Biochemistry, 51, 1547–1558.

15) Terauchi, K., Kitayama, Y., Nishiwaki, T., Miwa, K., Murayama, Y., Oyama, T., & Kondo, T. (2007) ATPase activity of KaiC determines the basic timing for circadian clock of cyanobacteria. Proc. Natl. Acad. Sci. USA, 104, 16377–16381.

16) Abe, J., Hiyama, T.B., Mukaiyama, A., Son, S., Mori, T., Saito, S., Osako, M., Wolanin, J., Yamashita, E., Kondo, T., et al. (2015) Atomic-scale origins of slowness in the cyanobacterial circadian clock. Science, 349, 312–316.

17) Isojima, Y., Nakajima, M., Ukai, H., Fujishima, H., Yamada, R.G., Masumoto, K., Kiuchi, R., Ishida, M., Ukai-Tadenuma, M., Minami, Y., et al. (2009) CKIε/δ-dependent phosphorylation is a temperature-insensitive, period-determining process in the mammalian circadian clock. Proc. Natl. Acad. Sci. USA, 106, 15744–15749.

18) Gebel, J., Tuppi, M., Chaikuad, A., Hötte, K., Schröder, M., Schulz, L., Löhr, F., Gutfreund, N., Finke, F., Henrich, E., et al. (2020) p63 uses a switch-like mechanism to set the threshold for induction of apoptosis. Nat. Chem. Biol., 16, 1078–1086.

19) Reinhardt, R. & Leonard, T.A. (2023) A critical evaluation of protein kinase regulation by activation loop autophosphorylation. eLife, 12, e88210.

著者紹介Author Profile

古池 美彦(ふるいけ よしひこ)

分子科学研究所・総合研究大学院大学 助教.博士(理学).

略歴

2013年日本学術振興会特別研究員DC2,15年大阪市立大学大学院理学研究科後期博士課程単位取得退学ののち,15年より現職.16年博士(理学)(授与機関:大阪市立大学).22年日本生物物理学会若手奨励賞,日本結晶学会進歩賞,SPRUC Young Scientist Award受賞.専門は構造生物化学.

研究テーマと抱負

生体分子の原子レベルの観察に基づく生命現象の理解をモットーとし,概日時計システムや生理活性物質の変換メカニズムなど多数の生体分子が絡み合う複雑な生化学反応を種々の手法を用いて追跡します.

ウェブサイト

https://researchmap.jp/furuikeyoshihiko

森 俊文(もり としふみ)

京都大学大学院工学研究科分子工学専攻 准教授.博士(理学).

略歴

2008年日本学術振興会特別研究員(DC2),10年京都大学大学院博士後期課程修了ののち,10年Stanford大学博士研究員,12年Wisconsin大学博士研究員,13年分子科学研究所助教,20 年九州大学先導物質化学研究所准教授を経て,26年より現職.17年日本生物物理学会若手招待講演賞,18年分子科学会奨励賞受賞.専門は理論化学および生物物理学.

研究テーマと抱負

生体分子の動きと機能を計算機の中でとらえることを目標に,理論・計算化学を駆使して研究しています.

ウェブサイト

https://researchmap.jp/tmori

秋山 修志(あきやま しゅうじ)

分子科学研究所・総合研究大学院大学教授.博士(工学).

略歴

2001年日本学術振興会特別研究員,02年京都大学大学院博士後期課程修了ののち,03年理化学研究所基礎科学特別研究員,11年名古屋大学大学院准教授などを経て,12年より現職.08年文部科学大臣表彰若手科学者賞,16年日本学術振興会賞,22年長瀬研究振興賞を受賞.専門は生物物理学および時間生物学.

研究テーマと抱負

生命のリズムを化学する.概日時計システムのリズム,かたち,多様性を研究しています.

ウェブサイト

https://groups.ims.ac.jp/organization/akiyama_g/

This page was created on 2026-03-09T17:51:20.04+09:00
This page was last modified on 2026-04-17T14:43:47.000+09:00


このサイトは(株)国際文献社によって運用されています。