Online ISSN: 2189-0544 Print ISSN: 0037-1017
公益社団法人日本生化学会 The Japanese Biochemical Society
Journal of Japanese Biochemical Society 98(2): 285-295 (2026)
doi:10.14952/SEIKAGAKU.2026.980285

総説Review

室温中性子構造解析と前定常状態動力学解析により示されたアノマー保持型グリコシダーゼの新たな触媒因子A novel catalytic factor of retaining glycosidases revealed by room-temperature neutron crystallography and pre-steady-state kinetic analyses

1 東京大学大学院農学生命科学研究科Graduate School of Agricultural and Life Sciences, The University of Tokyo ◇ 〒113–8657 東京都文京区弥生1–1–1 ◇ 1–1–1 Yayoi, Bunkyo-ku, Tokyo 113–8657, Japan

2 東京大学微生物科学イノベーション連携研究機構Collaborative Research Institute for Innovative Microbiology, The University of Tokyo ◇ 〒113–8657 東京都文京区弥生1–1–1 ◇ 1–1–1 Yayoi, Bunkyo-ku, Tokyo 113–8657, Japan

3 高輝度光科学研究センターJapan Synchrotron Radiation Research Institute ◇ 〒679–5198 兵庫県佐用郡佐用町光都1–1–1 ◇ 1–1–1 Kouto, Sayo-cho, Sayo-gun, Hyogo 679–5198, Japan

発行日:2026年4月25日Published: April 25, 2026
HTMLPDFEPUB3

糖鎖を切断するグリコシダーゼの中でも加水分解酵素は古くからよく研究されているが,共有結合中間体を経ると推定されているアノマー保持型酵素の反応機構に関しては長期にわたる論争があった.糖質加水分解酵素の活性中心の例外的なアミノ酸残基の一例として,近年発見された「システイングリコシダーゼ」を紹介する.さらに,アノマー保持型酵素のモデル酵素として,GH1に属するβ-グルコシダーゼであるTd2F2の中性子結晶構造を決定し,共有結合中間体にあたる複合体を含め,活性部位の基質結合と触媒に関わる重水素原子を観測した.室温で測定した結晶構造から,活性中心に存在するチロシン残基が新たな触媒因子として同定され,前定常状態動力学解析により共有結合中間体の形成と切断の両方で働くことが示された.

1. はじめに

糖質・糖鎖は,すべての生物界に普遍的に存在し,エネルギー代謝から細胞間認識に至るまで,幅広い生命現象を支えている.糖鎖を切断するグリコシダーゼはこれらの糖質構造を分解・改変する中心的酵素群であり,その反応機構は長年にわたり研究の対象となってきた.糖質関連酵素のデータベースCarbohydrate-Active enZymes(CAZy, https://www.cazy.org)は,グリコシド結合を切断する酵素を反応の種類によって以下の3種類のクラスに分類している:糖質加水分解酵素[Glycoside Hydrolase(GH);主に加水分解],多糖リアーゼ[Polysaccharide Lyase(PL);脱離],補助活性[Auxiliary Activity(AA);主に酸化]1).GHはCAZyの中で最大のファミリー数を有するクラスであり(本稿執筆時点の2026年1月でGH194まで作られている),GH13のα-アミラーゼ,GH22の卵白リゾチームなどの,非常に多様な酵素を含む.GHファミリーの酵素は一般的に単離・異種発現・精製が容易で,産業上の有用性が高いものも多く含まれているため,これまでよく研究されてきた.糖質加水分解酵素は基質となる糖鎖の多様性に応じて基質認識様式が多様であり,タンパク質としての立体構造(フォールド)も多様性に富むために2),構造生物学の興味深い対象にもなってきたが,一方で,反応機構にはさほど多様性はなく,ほぼ確立されているとみなされているのではないだろうか.本稿では,糖質加水分解酵素の反応機構における知見のアップデートについていくつかの例をあげて解説する.

2. アノマー保持型GHの反応機構

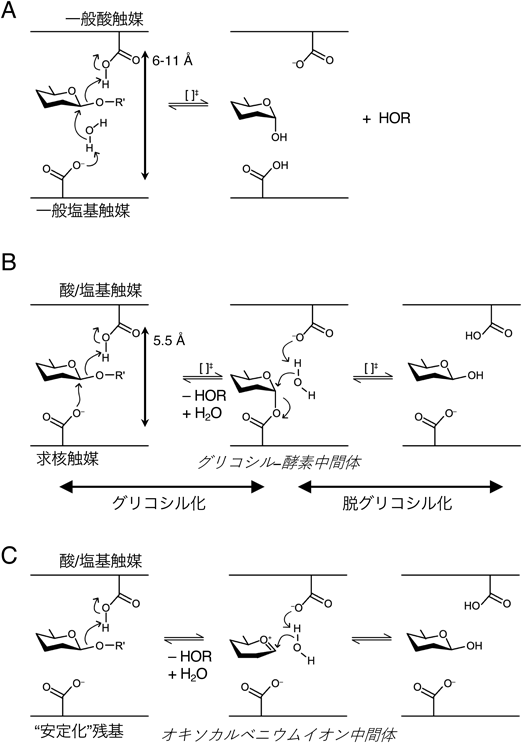
糖質加水分解酵素の反応には,大別すると,反応産物の還元末端に生じるアノマーが基質の結合から保持あるいは反転する,2種類のタイプが存在する.基質がα-グリコシド結合(デンプンなど)の場合とβ-グリコシド結合(セルロースなど)の場合でそれぞれ保持型と反転型があるため,4種類のタイプが存在するが,図1Aと図1Bに,β-グリコシド結合を基質とする酵素を例として,反転型と保持型でそれぞれ標準的と考えられている反応機構を示した.ほとんどのGHの活性中心はカルボキシ基を持つ二つのアミノ酸残基(アスパラギン酸またはグルタミン酸)であり,その距離の違いによって反転型と保持型の違いが生まれる3).すなわち,反転型GHでは,これらの距離が6~11 Åと比較的広く,水分子がその間に入る余地があるため,一般酸触媒と一般塩基触媒としての作用により,単置換反応でアノマー位が反転する加水分解が起こると考えられている(図1A).一方,保持型酵素の場合はこれらの残基間の距離が約5.5 Åと短いため,最初のグリコシル化ステップでは糖のアノマー炭素(C1)に近い残基が求核触媒として働き,もう片方の残基が一般酸触媒として働くことにより,グリコシド結合が切断されて,アノマーが反転したグリコシル-酵素中間体が形成される(図1B).次の脱グリコシル化ステップでは,最初に一般酸触媒として働いた残基が今度は一般塩基触媒として水分子による求核攻撃を助けて(そのためこの残基は「酸/塩基触媒」と呼ばれる),グリコシル-酵素中間体が加水分解される.最終的に,二重置換反応によりアノマーが保持されることになる.それぞれの遷移状態ではオキソカルベニウムイオン様の状態をとることが速度論的同位体効果などの実験により推定されている4).

Journal of Japanese Biochemical Society 98(2): 285-295 (2026)

図1 糖質加水分解酵素(GH)の標準的な反応機構

(A)アノマー反転型GH. (B)アノマー保持型GHのKoshland機構.(C)アノマー保持型GHのPhillips機構.オキソカルベニウムイオン様の遷移状態を[ ]±で表す.

これらの反応機構について,ここでは「標準的と考えられている」と書いたが,アノマー保持型GHの特に共有結合中間体の形成についてはいまだに議論になることがあるので,これまでの論争の経緯について記しておく.グリコシル-酵素中間体を経る二重置換の反応機構は1953年にKoshlandが最初に提案した5).一方で,卵白リゾチームの結晶構造を1960年代に初めて報告したPhillipsは,長寿命のオキソカルベニウムイオンが中間体であり,アノマー炭素に近いカルボキシ基がその電荷を安定化するという,求核置換ではなく酸/塩基触媒反応のみが起こる機構を提案した(図1C)6).このPhillips機構はそれ以降長らくリゾチームをはじめとしたアノマー保持型GHの反応機構を説明するときにしばしば用いられ,2000年代まではVoetの生化学の教科書などでも紹介されてきた.ところが,各種の生化学的な実験においては共有結合中間体を経る機構を支持する結果が数多く報告され,糖質加水分解酵素の研究者の間で次第に支持を集めるようになった.Sinnottは1990年の総説で「37年にわたる生化学的研究において,加水分解酵素に関して,(Koshlandが提唱した)機構に反するいかなる証拠も一切得られていない.」と記している4).さらに,Withersらにより80年代後半に開発されたグリコシドの2位の水酸基をフッ素に置換した阻害剤は7),遷移状態を不安定化するために共有結合中間体をトラップすることが可能であり,1990年代後半にGH10 β-1,4-グリカナーゼ8),GH11キシラナーゼ9)などで共有結合中間体の結晶構造が報告された.卵白リゾチームにおいても,2001年にVocadloらによって,2位のN-アセチル基をフッ素に置換した阻害剤(2-デオキシ-2-フルオログリコシド)を用いて共有結合中間体の結晶構造を決定した研究成果がNature誌に掲載された10).おそらくこれが契機となって糖質関連酵素以外の研究者にもKoshland式の反応機構が広く認知されることとなり,生化学の教科書だけでなくほとんどの場合で二重置換の反応式が示されるようになった.しかし一方で,この機構を支持する決定的な証拠が得られていないという議論もしばしば起こっている.たとえば,卵白リゾチームのいわゆる「求核触媒」残基は強固な水素結合ネットワークを形成しており,アノマー炭素との距離が4.0 Åと比較的遠いことから共有結合の形成が困難な可能性があるという主張がある11).さらによくいわれるのは,2-デオキシ-2-フルオログリコシドの阻害剤は酵素反応を強制的にストップさせる強力な「自殺基質」であり,これにより形成された「ゆきどまり阻害」の状態は,本来の化学反応を推定する根拠にはなりえないという点であり12),これはもっともな指摘であろう.ただし,水の代わりに糖などをアクセプターとして転移反応を行う活性が高いタイプのアノマー保持型GH,すなわち糖転移酵素(transglycosylase)においては,自身がアクセプターにならない基質を用いることにより,求核触媒残基にドナーとなる糖が共有結合した中間体が質量分析によって容易に検出される13, 14).野生型酵素ではなく酸/塩基触媒残基の変異体を用いることにはなるが,フッ素などを仕込んでいない通常の基質との共有結合中間体の結晶構造もしばしば得られている15–17).一方で,Quantum Mechanics/Molecular Mechanics(QM/MM)法などの量子力学計算は,最初は1976年に卵白リゾチームを対象として行われたが,2010年以降にはRoviraらが精力的に多くのGHファミリー酵素を対象とした結果を示しており,共有結合中間体を経るGHの反応機構は,計算科学においても広範な検証が積み重なっている18).筆者(伏信)の意見としては,酸/塩基触媒の変異体は一般的に1/1000~1/10,000程度の活性が残るのに対して求核触媒の変異体はほぼ活性を失うことから,この残基のカルボキシ基が中間体の正電荷を安定化するというだけの機構では,その機能的な重要性をうまく説明できないように思える.しかしいずれにせよ酵素反応の中間体は何らかのトラップのしかけを用いない限り実験的に観測することがきわめて難しいため,反応機構に関する議論は終わることがないだろう.

3. 非標準的反応機構とシステイングリコシダーゼの発見

前述したようにGHファミリーはきわめて多様であり,図1A, Bにあげたようないわゆる標準的な反応機構とは異なる機構に従う酵素は枚挙にいとまがない19, 20).最もよく知られているのは,隣接基関与(neighboring group participation)もしくは基質補助(substrate-assisted)と呼ばれる機構である.GH18, GH20, GH25, GH56, GH85, GH123に属する酵素は求核触媒残基を持たず,N-アセチルグルコサミンの場所で基質を切断する際に2位のN-アセチル基が分子内求核基として作用し,オキサゾリニウムイオン中間体を経てアノマー保持型の加水分解が起こる.2位が通常の水酸基の場合にも,GH99やGH12ではこのような隣接基関与型のエポキシド中間体を経る加水分解反応が起こりうることが示されている21, 22).補欠分子族として結合したNAD+に依存して3位の水酸基の酸化還元と脱離反応を経る機構に従う酵素も以前から知られていたが(GH4, GH109, GH177, GH179, GH188),近年では,この反応に類似した,複数の酵素による酸化,脱離,水和反応を経て,C-グリコシド結合やαおよびβ結合の両方が切断されるような微生物代謝系が発見されている23).触媒残基がアスパラギン酸やグルタミン酸以外の場合も数多く知られており,求核触媒残基がチロシンのシアリダーゼ(GH33, GH34)が有名な例としてあげられる.これらの酵素反応の詳細についてはCAZypedia24)を参照してほしい(CAZypedia, https://www.cazypedia.org/index.php/Glycoside_hydrolases).

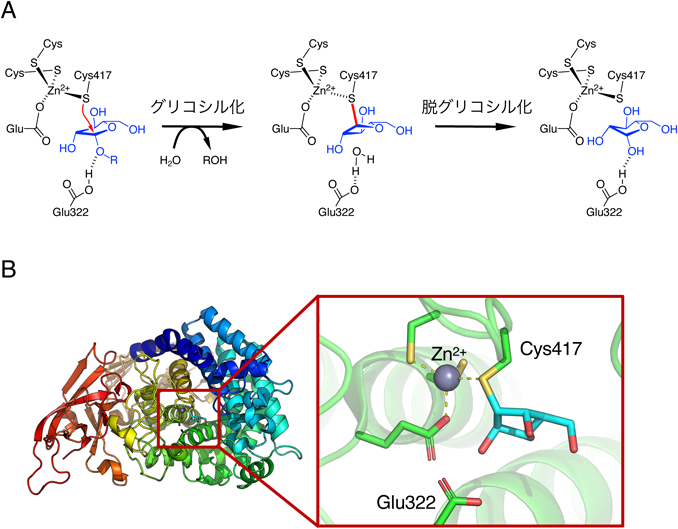
プロテアーゼ(ペプチダーゼ)の場合には,セリンプロテアーゼとシステインプロテアーゼがいずれも巨大な酵素ファミリー群として存在しており(MEROPS, https://www.ebi.ac.uk/merops/),それらはセリンまたはシステイン残基が求核触媒残基として働くことはよく知られているだろう25).一方で,グリコシダーゼ(糖質加水分解酵素)では,これだけ多くのGHファミリーが作られているにもかかわらず,システインが求核触媒残基となる例は近年まで見つかっていなかった.ところが我々は2014年に,GH127に属するアノマー保持型の加水分解酵素であるβ-L-アラビノフラノシダーゼ(EC 3.2.1.185)HypBA1の結晶構造を決定したところ,活性部位に結合したアラビノースのアノマー炭素の近くにシステイン残基(Cys417)が存在していることに気づいた26).Cys417を含む三つのシステイン残基と一つのグルタミン酸残基は亜鉛イオン(Zn2+)を配位しており,我々はCys417が求核触媒残基として働くと予想した(図2A).しかし,過去(1960~70年代)にシステイン修飾剤が酵素活性を失わせるという実験結果からGHの活性中心がシステインであるという主張は数多くあったが,そのすべてが後に否定され,アスパラギン酸かグルタミン酸が触媒残基であるものが大部分であると判明している.したがって,HypBA1のように,前例のないアミノ酸残基,特にシステインが活性中心と予想される場合には,反応機構を証明するためにさらなる検証が必要であった.また,求核触媒残基がシステインの場合には共有結合中間体の安定性が高すぎると予想されるために,なぜ脱グリコシル化反応が起こるのかということも疑問点としてあげられていた.そこで,システイン残基との共有結合中間体の立体構造を得るために,ラベル化プローブとして開発した2種類の阻害剤を利用することにした.一つ目はアラビノフラノシル基を導入したハロアセトアミド化合物であり,求核触媒残基がシステインであるペプチド:N-グリカナーゼのラベリングでの成功例がある27).もう一つはアラビノフラノース配置のシクロフェリトール化合物であり,こちらはGH酵素で特異的阻害剤として用いられてきた実績がある28).HypBA1とこれらの阻害剤を反応させてX線結晶構造解析を行ったところ,いずれもCys417と共有結合した反応中間体を模倣した状態を観測できた(図2B)29, 30).さらに,脱グリコシル化における問題点は,詳細なQM/MM計算を行ったところ,自由エネルギー的に無理のない遷移状態をとって反応することが明らかになり30),システインの硫黄原子に亜鉛原子が配位することにより,この反応が進行しやすくなっていることと推察された.GH127だけでなくGH146の酵素も同様に亜鉛に配位したシステイン残基が求核触媒であることが示され31),このような経緯を経て「システイングリコシダーゼ」の存在が認められることになった.

Journal of Japanese Biochemical Society 98(2): 285-295 (2026)

図2 GH127 HypBA1の反応機構

(A)亜鉛イオン(Zn2+)に結合したCys417が求核触媒として,Glu322が酸/塩基触媒としてそれぞれ働き,共有結合中間体を経てアノマー保持型の反応が進むと推定される.(B)HypBA1のシクロフェリトール阻害剤との複合体結晶構造の全体構造(左)と活性部位の構造(右).

4. アノマー保持型GHのモデル酵素としてのGH1とβ-グルコシダーゼTd2F2

GHファミリーの1番目は主にアノマー保持型のβ-グルコシダーゼ(EC 3.2.1.21)からなる酵素群に与えられており,GH1は糖質加水分解酵素のモデルファミリーの一つともいえるほど,これまで非常に詳しく調べられてきた.立体構造はこれまで99もの酵素で報告されており,そのうち11種類で2-デオキシ-2-フルオログルコシド(2F-Glc)阻害剤を用いた共有結合中間体の立体構造が決定されている(https://www.cazy.org/GH1_structure.html).β-グルコシダーゼはさまざまな用途で用いられる有用酵素だが,特に,セルロース系バイオマスの酵素分解によるバイオ燃料生産においては,酵母によるバイオエタノール発酵の基質となるグルコース単糖を供給する重要な役割を担う32).しかし,工業生産で一般的に用いられる糸状菌のセルラーゼに含まれるβ-グルコシダーゼは,エンドグルカナーゼやセロビオヒドロラーゼといった上流の分解酵素に比べて生産量が低く,産物のグルコースで強く阻害されることが問題となっていた.そのような課題の克服を目指して産総研の内山・矢追らにより堆肥メタゲノムから取得されたTd2F2は,高い熱安定性とグルコース耐性を示すGH1 β-グルコシダーゼである33).我々はその後,Td2F2のX線結晶構造解析に成功しており34),アノマー保持型GHのモデル酵素として,さらに詳しい構造機能解析を進めた.

5. 生体高分子とGHの中性子結晶構造解析

X線は電子との相互作用で散乱されるため電子が少ない軽原子の検出には不向きだが,中性子は原子核と相互作用して散乱されるため,水素(H)や重水素(D)などの検出に有効となる35).したがって,中性子結晶構造解析はタンパク質の生体高分子の機能発現で重要な役割を担う水素原子の位置決定に用いられる.しかし,Protein Data Bankに登録されている約25万のエントリーの中で,中性子結晶構造解析を用いて決定されたものは現時点でわずか254しか存在しない(PDBj, https://pdbj.org/).これは,生体高分子の中性子結晶構造解析が困難な理由がいくつか存在するためである.最大の困難は,現在ある最も強い中性子源を用いてもそのビーム強度がX線と比べて圧倒的に弱いため,1 mm3以上の体積を有する巨大な結晶が必要となるところにある.また,国内の代表的な中性子ビームラインであるiBIXの場合,タンパク質の結晶でしばしばみられる長い格子定数の結晶では回折点の重なりが生じやすいために,一般的に格子定数が100 Å程度(3軸の格子長が等しい場合,最大で135 Å)以下の結晶しか測定に適さない.また,十分な強度の回折点で,結晶構造解析に十分な完全性と冗長性を得るには加速器出力1 MWで結晶体積2 mm3の場合,2~4日程度かそれ以上の測定時間がかかる.世界的にも十分な強度の中性子源を持つ測定施設とビームラインの数は限られており,これらの条件を満たして構造解析の報告まで至る例は,強力なシンクロトロン放射光施設で高度な自動化が進んだ多くのビームラインを利用可能なX線結晶構造解析に比べて圧倒的に少ない.

糖質加水分解酵素は,上述したとおり,酵素反応に酸/塩基触媒が重要な役割を果たしており,基質である糖の水酸基の認識にも多くの水素結合が関わるため,中性子構造解析の利用が広く望まれる研究対象である.しかしながら,現時点でPDBに登録されている糖質加水分解酵素の中性子結晶構造のほとんどはリゾチームであり(GH22の卵白リゾチームとヒトのリゾチームC,そしてGH24のT4リゾチーム),いずれも基質あるいはそのアナログとの複合体構造はない.GH11のキシラナーゼではpD(重水中でのpHに相当する値)の条件を変えて測定した中性子結晶構造が報告されているが,これもすべてリガンド非結合状態である36).唯一の基質結合状態が報告されているのはGH45のエンドグルカナーゼだが,これはアノマー反転型酵素である37).すなわち,180を超えるGHファミリーの約2/3を占めるアノマー保持型GHでは,基質との相互作用や反応機構に関する情報を与える中性子構造は皆無の状況であった.

6. Td2F2の中性子結晶構造解析

Td2F2の結晶格子のサイズはさほど大きくなく(空間群P212121でおよそa, b,c=68, 69, 96 Å)34),比較的サイズの大きい結晶が成長しやすい傾向があった.さらに,X線結晶構造解析では,さほどの苦労もなく,高分解能(最高で1.1 Å)の回折データが得られていた.中性子構造解析において結晶の回折能は非常に重要なファクターであり,軽原子の位置の特定には高い分解能が必要となる.このような性質から,Td2F2は中性子結晶構造解析に適したサンプルであることが予想された.

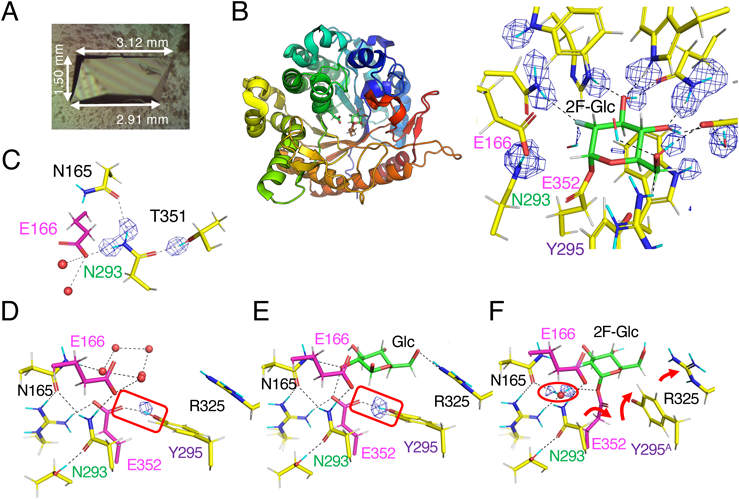
中性子回折データ測定においては,軽水素原子由来の非干渉性散乱がバックグラウンドの増大の原因となる.そのため,軽水(H2O)溶液を用いて結晶を調製し,重水(D2O)溶液に置換するか,重水溶液を用いて巨大結晶を調製する必要がある.軽水溶液から重水溶液に置換することで結晶が劣化する可能性があるので,軽水溶液を用いたときとは結晶化条件や結晶の性質が変わる恐れはあるが,重水溶液を用いて結晶を調製することにした.Td2F2はタンパク質の発現量,X線の分解能,結晶の単位格子体積,結晶の体積の点で,中性子結晶構造解析に適したサンプルであった.しかし,多結晶化しやすいという問題点があり,体積の大きな単結晶を作製することに苦労した.リザーバー溶液のpDを上げることとリザーバー溶液にハンプトンリサーチ社のionic liquid screenを加えることで,多結晶化を軽減することはできた.完全に多結晶化を防ぐことはできなかったが,まれに多結晶化せずに巨大結晶まで成長する場合があった.発現量が多いという利点を活かして,結晶化を何度も繰り返すことで,中性子結晶構造解析が可能な結晶を得ることができた(図3A).また,本研究では,基質フリー状態とグルコース複合体に加えて,2F-Glc阻害剤との共有結合中間体の結晶を調製した.阻害剤の合成は共同研究者である石渡明弘博士によって行われたが,高純度で大量(約100 mg)の試薬を用いることが,高分解能の回折を与える結晶の取得に成功した要因の一つであった.

Journal of Japanese Biochemical Society 98(2): 285-295 (2026)

図3 Td2F2の中性子結晶構造解析

(A)データ測定に用いた2F-Glc複合体の巨大結晶.(B)2F-Glc複合体の全体構造(左)と活性部位(右).(C)酸/塩基触媒のGlu166とAsn293が形成する水素結合ネットワーク(基質フリー構造).(D)基質フリー構造におけるGlu352とTyr295の水素結合(四角で囲んだ).(E)グルコース複合体におけるGlu352とTyr295の水素結合(四角で囲んだ).(F)2F-Glc複合体におけるGlu352と周辺の残基の移動および活性部位に侵入した水分子(楕円で囲んだ).(B~F)において,特定の原子の中性子散乱長密度のピークをmeshで表した.文献38の図を改変した.

中性子データ測定は茨城県東海村のJ-PARCの物質・生命科学実験施設(MLF)にある茨城県中性子ビームラインであるBL03生命物質構造解析装置iBIXで行った.中性子ビームは放射線損傷がきわめて少ないため,キャピラリーに封入した巨大結晶を用いて室温で10.5~14日間の回折測定を行った.その後,同一の結晶を用いて,茨城県つくば市の高エネルギー加速器研究機構(KEK)の放射光実験施設(Photon Factory)にある室温測定が可能なビームラインBL-5AでX線回折データを得た.その後,中性子とX線の回折データを統合したジョイントX線/中性子構造解析により,水素と重水素を含むモデル構造を構築した.X線/中性子の分解能として,基質フリー状態では1.19/1.80 Å,グルコース複合体(反応産物複合体)では1.20/1.70 Å, 2F-Glc複合体(共有結合中間体)では1.32/1.70 Åで構造決定に成功した38).これらはアノマー保持型GHの反応サイクル(図1B)における重要な3状態にあたり,いずれも十分な分解能であった.特に2F-Glcの中性子散乱長密度は最も明瞭であり,糖の結合に関わる重水素の位置のほとんどを決定することができた(図3B).

本研究で目指した目標の一つは,酸/塩基触媒であるGlu166の水素原子の観測であったが,残念ながら,巨大な単結晶が至適pHよりも大幅に高いpD 9.5(pH 9.1にあたる)でしか成長しなかったため,この残基はほぼ完全に脱プロトン化されていた.しかしながら,Glu166よりもタンパク質の内側に埋もれているAsn293に水素結合ネットワークが続いており,Asn293とその奥のThr351が十分に重水素化されていたことから(図3C),このような高pD条件下においても,Glu166は酸/塩基触媒としてプロトンを受け渡す能力を有していることがわかった.Asn293を中心とした水素結合ネットワークはGlu166を強くつなぎ止め,反応サイクルの全体にわたってこの酸/塩基触媒残基を一定の位置にとどめる役割を担っていると推察された.求核触媒であるGlu352は,基質フリー状態(図3D)とグルコース複合体(図3E)において,隣接するTyr295と水素結合を形成していた.一方で2F-Glc複合体ではGlu352の側鎖が大きく動き,元の場所には水分子が侵入して新たな水素結合ネットワークを形成しており,これに伴って近傍のTyr295とArg325も動いていた(図3F).共有結合中間体の形成に伴うこのような活性部位の再構成は他のGH1 β-グルコシダーゼのX線結晶構造でも観測されていたが39),ここに侵入した水分子とTyr295–Glu325の水素結合に関わる重水素原子の位置は初めて観測されたことになる.

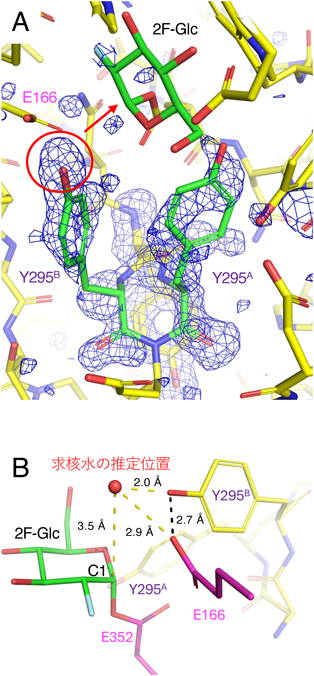
2F-Glc複合体のX線電子密度では,Tyr295が主鎖ごと大きく動いた別のコンホメーションが観測された(図4A).この新たなコンホメーション(Y295Bとする)は,通常みられるコンホメーション(Y295A)とは糖に対する位置がまったく異なっており,β-アノマー側に移動して水酸基がGlu166と水素結合を形成していた(図4B).Y295Bは,脱グリコシル化で想定される求核水のごく近傍に位置しており,共有結合中間体のアノマー炭素(C1)への求核攻撃をGlu166とともに助ける機能があると推定された.Y295Bのコンホメーションは基質フリー状態とグルコース複合体では観測されず,Glu352との水素結合がY295Aを安定化していると考えられた.さらに,2F-Glc複合体の結晶を冷却して100 Kの低温窒素ガス流のクライオ条件で測定したところ,Y295Bはほとんど観測されなかった.すなわち,Y295Bは室温でデータ測定した結晶でのみ観測される状態ということになる.Tyr295は高度に保存されたアミノ酸残基だが,これまで100近い結晶構造が報告されているGH1酵素で,Y295Bにあたるコンホメーションが観測されたことは一度もなかった.タンパク質の結晶構造解析においては1990年代中ごろからほとんどの場合でクライオ条件でのデータ測定が行われるようになったが,そのことが,この新たなコンホメーションの発見を阻んできたのではないだろうか.

Journal of Japanese Biochemical Society 98(2): 285-295 (2026)

図4 Tyr295のコンホメーション変化

(A)室温で測定した2F-Glc複合体のX線結晶構造で観測された二つのコンホメーション(Y295AおよびY295B).電子密度をmeshで表した.Y295Bの水酸基を丸で囲み,アノマー炭素への向きを矢印で表した.(B)Y295AとY295Bの2F-Glcに対する位置の違い.Y295BとGlu166の水素結合と,推定される位置に置いた求核水との距離を示した.文献38の図を改変した.

7. Td2F2の前定常状態動力学解析

立体構造解析から,Tyr295はGlu325と水素結合を形成することで求核触媒としての能力を助けているだけでなく,共有結合中間体においては別の位置に移動して求核水による加水分解を助けていると推察された.すなわち,Tyr295はグリコシル化と脱グリコシル化の両方に寄与していると考えられた.Tyr295をフェニルアラニンに置換したY295Fを作製して,標準的な合成基質であるp-ニトロフェニル-β-D-グルコピラノシド(pNP-Glc)に対して至適条件(pH 5.5, 65°C)において動力学的測定を行ったところ,野生型酵素と比較してKmが90倍に上昇し,kcatが1/9.3に低下したことから,酵素の機能において重要な役割を担うことは示された.しかし,通常の定常状態の動力学的解析では,グリコシル化と脱グリコシル化のどちらが律速段階であるかは測定できない.そこで我々はストップドフロー法の高速測定による前定常状態動力学解析を行った.

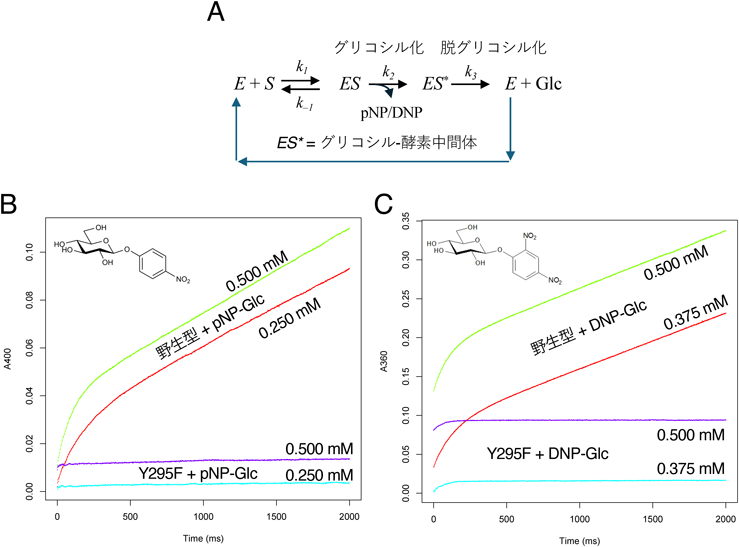
アノマー保持型GHの反応は,ミカエリス複合体(ES)の形成(k1)および解離(k–1),グリコシル化による共有結合中間体(ES*)の形成(k2)とそれに伴うアグリコンの遊離,脱グリコシル化(k3)による糖の遊離と基質フリー酵素(E)の回復,のサイクルで進行すると考えられる(図5A).我々は野生型酵素とY295Fを用いてまずはpNP-Glcに対する測定を行った(図5B).ただし,遊離基であるpNPのpKaが中性付近(7.15)であるために低pHでは発色しないことと,測定機器の制約から,至適条件よりpHが高く低温(室温)の条件(pH 6.5, 25°C)に設定している.測定の結果,野生型酵素では,反応初期にp-ニトロフェノール(pNP)が一定量生成された後に,定常状態として一定の速度で生成される,初期バーストが観測された.この初期バーストの量は加えた酵素の量に比例しており,野生型酵素のpNP-Glcに対する加水分解反応は脱グリコシル化が律速段階であることがわかった.一方,Y295FはpNP-Glcに対して初期バーストを起こさなかったことから律速段階はグリコシル化になっており,この変異がk2を大幅に低下させる,すなわちTyr295がグリコシル化においてきわめて重要な役割を担っていることが示された.

Journal of Japanese Biochemical Society 98(2): 285-295 (2026)

図5 Td2F2の前定常状態動力学解析

(A)アノマー保持型GHの反応スキームに基づいた,pNP-GlcまたはDNP-Glcを基質(S)とした場合のTd2F2の反応サイクル.(B)野生型Td2F2とY295F変異体のpNP-Glc(0.250, 0.500 mM)に対する反応.遊離するpNPの400 nmの吸光度を測定した.(C)野生型Td2F2とY295F変異体のDNP-Glc(0.375, 0.500 mM)に対する反応.遊離するDNPの360 nmの吸光度を測定した.文献38の図を改変した.

続いて,2,4-ジニトロフェニル-β-D-グルコピラノシド(DNP-Glc)を基質として用いて測定した結果,野生型酵素とY295Fの両方で初期バーストが観測されたことから,いずれも脱グリコシル化が律速段階になっていることがわかる(図5C).2,4-ジニトロフェノール(DNP)はpKaが3.96でありこれはpNPよりも大幅に低いため,グルコシドから遊離しやすい“good leaving group”と呼ばれている.したがって,DNP-Glcのグリコシル化反応はきわめて速く,Y295Fの変異でk2が低下しても,k3より低くならなかったことが推定される.DNP-Glcを用いた定常状態の動力学的パラメータからは,k2だけでなくk3の低下も起こっていることが示された.DNP-Glcに対するKmは,野生型酵素が1.1 mMであったのに対し,Y295Fでは0.090 mMと大幅に低下した.図5Aのスキームに従う場合のKmは以下の式で表される. K m = ( k −1 + k 2 ) k 3 ( k 2 + k 3 ) k 1

k2が大きい場合にはk3の低下がKmも低下させることがこの式からわかる.また,DNP-Glcが基質の場合は脱グリコシル化が律速であるため,kcatがk3にあたる.DNP-Glcに対するkcatは野生型で1.4×10⁻² s–1であったのに対し,Y295Fでは5.0×10⁻⁶ s–1まで低下していたことから,Tyr295が脱グリコシル化においても重要な役割を担っていることが示された.

8. おわりに

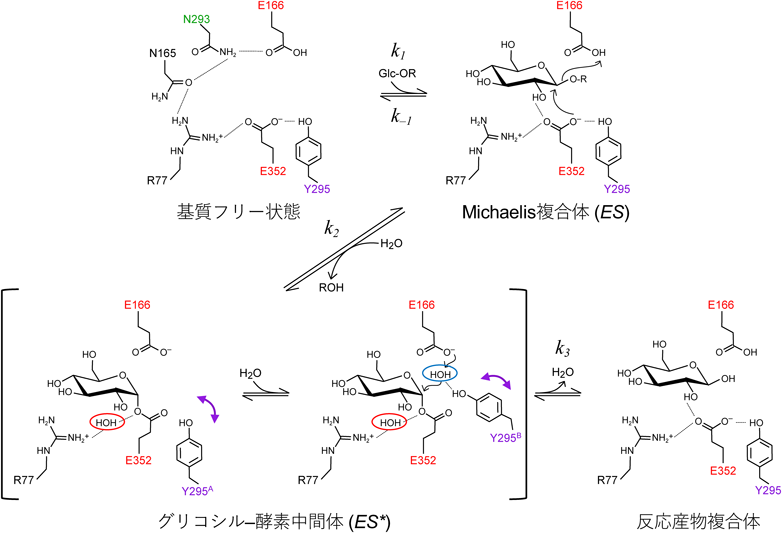
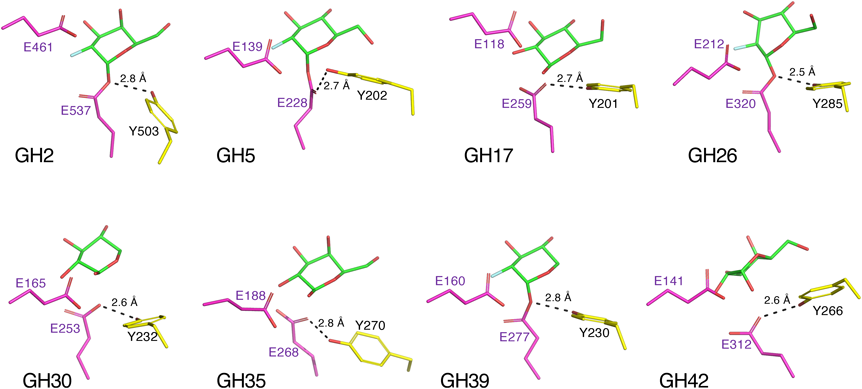
本研究で示された,Td2F2のより詳細な推定反応機構を図6に示す.Tyr295はGlu352と水素結合を形成しており,Michaelis複合体からの共有結合中間体の形成段階における求核攻撃を補助する.共有結合中間体が形成されるとGlu352の側鎖が移動してその位置に水分子が入り込むだけでなく,Tyr295はGlu352との水素結合が切れて,その後の脱グリコシル化反応における水分子の求核攻撃を補助する位置に移動すると推測される.アノマー保持型GHの反応機構において,このようにチロシン残基の移動を伴う大きな再構成が起こることは,これまで想定されていなかった.しかし,Tyr295にあたるチロシン残基はGH1以外のアノマー保持型GHの活性中心でも,かなり広範に保存されている(図7).したがって,このチロシン残基が糖鎖の加水分解反応に果たす役割はより普遍的な可能性がある.

Journal of Japanese Biochemical Society 98(2): 285-295 (2026)

図6 Td2F2の推定反応機構

文献38の図を改変した.

Journal of Japanese Biochemical Society 98(2): 285-295 (2026)

図7 アノマー保持型GHの活性中心

それぞれのGHファミリー酵素の触媒残基と隣接するチロシン残基および活性部位(サブサイト–1)に結合した糖.文献38の図を改変した.

糖質加水分解酵素は最も古くから徹底的な研究がなされてきた酵素群の一つである.一例をあげると,ミカエリスとメンテンが1913年の論文で用いた対象は酵母がスクロースを加水分解する酵素であるインベルターゼであり40),現在の名称ではGH32のβ-フルクトフラノシダーゼ(EC 3.2.1.26)となる.現代においても糖質加水分解酵素の反応機構で新たな知見が得られるのは意外かもしれない.一方でその多様性の面からは,GHファミリーが新設されるペースが衰える様子を見せないことから,今後も,「システイングリコシダーゼ」のような意外な触媒中心を持つ酵素が見つかる可能性があるだろう.

謝辞Acknowledgments

本研究は多くの共同研究者のご協力のもとに遂行されました.この場をお借りして厚く御礼申し上げます.

引用文献References

1) Drula, E., Garron, M.L., Dogan, S., Lombard, V., Henrissat, B., & Terrapon, N. (2022) The carbohydrate-active enzyme database: Functions and literature. Nucleic Acids Res., 50(D1), D571–D577.

2) Davies, G.J., Gloster, T.M., & Henrissat, B. (2005) Recent structural insights into the expanding world of carbohydrate-active enzymes. Curr. Opin. Struct. Biol., 15, 637–645.

3) Davies, G. & Henrissat, B. (1995) Structures and mechanisms of glycosyl hydrolases. Structure, 3, 853–859.

4) Sinnott, M.L. (1990) Catalytic mechanism of enzymic glycosyl transfer. Chem. Rev., 90, 1171–1202.

5) Koshland, D.E. Jr. (1953) Stereochemistry and the mechanism of enzymatic reactions. Biol. Rev. Camb. Philos. Soc., 28, 416–436.

6) Phillips, D.C. (1967) The hen egg-white lysozyme molecule. Proc. Natl. Acad. Sci. USA, 57, 483–495.

7) Withers, S.G., Street, I.P., Bird, P., & Dolphin, D.H. (1987) 2-Deoxy-2-fluoroglucosides: A novel class of mechanism-based glucosidase inhibitors. J. Am. Chem. Soc., 109, 7530–7531.

8) White, A., Tull, D., Johns, K., Withers, S.G., & Rose, D.R. (1996) Crystallographic observation of a covalent catalytic intermediate in a beta-glycosidase. Nat. Struct. Biol., 3, 149–154.

9) Sidhu, G., Withers, S.G., Nguyen, N.T., McIntosh, L.P., Ziser, L., & Brayer, G.D. (1999) Sugar ring distortion in the glycosyl-enzyme intermediate of a family G/11 xylanase. Biochemistry, 38, 5346–5354.

10) Vocadlo, D.J., Davies, G.J., Laine, R., & Withers, S.G. (2001) Catalysis by hen egg-white lysozyme proceeds via a covalent intermediate. Nature, 412, 835–838.

11) Tanaka, I., Nishinomiya, R., Goto, R., Shimazakic, S., & Chataked, T. (2021) Recent structural insights into the mechanism of lysozyme hydrolysis. Acta Crystallogr. D Struct. Biol., 77, 288–292.

12) 千葉誠哉(2010)グリコシダーゼの触媒反応機構.化学と生物,48, 571–576.

13) Imamura, H., Fushinobu, S., Jeon, B.S., Wakagi, T., & Matsuzawa, H. (2001) Identification of the catalytic residue of Thermococcus litoralis 4-alpha-glucanotransferase through mechanism-based labeling. Biochemistry, 40, 12400–12406.

14) Piens, K., Fauré, R., Sundqvist, G., Baumann, M.J., Saura-Valls, M., Teeri, T.T., Cottaz, S., Planas, A., Driguez, H., & Brumer, H. (2008) Mechanism-based labeling defines the free energy change for formation of the covalent glycosyl-enzyme intermediate in a xyloglucan endo-transglycosylase. J. Biol. Chem., 283, 21864–21872.

15) Uitdehaag, J.C.M., Mosi, R., Kalk, K.H., van der Veen, B.A., Dijkhuizen, L., Withers, S.G., & Dijkstra, B.W. (1999) X-ray structures along the reaction pathway of cyclodextrin glycosyltransferase elucidate catalysis in the alpha-amylase family. Nat. Struct. Biol., 6, 432–436.

16) Noguchi, J., Hayashi, Y., Baba, Y., Okino, N., Kimura, M., Ito, M., & Kakuta, Y. (2008) Crystal structure of the covalent intermediate of human cytosolic beta-glucosidase. Biochem. Biophys. Res. Commun., 374, 549–552.

17) Raich, L., Borodkin, V., Fang, W., Castro-López, J., Van Aalten, D.M.F., Hurtado-Guerrero, R., & Rovira, C. (2016) A trapped covalent intermediate of a glycoside hydrolase on the pathway to transglycosylation. Insights from experiments and quantum mechanics/molecular mechanics simulations. J. Am. Chem. Soc., 138, 3325–3332.

18) Coines, J., Raich, L., & Rovira, C. (2019) Modeling catalytic reaction mechanisms in glycoside hydrolases. Curr. Opin. Chem. Biol., 53, 183–191.

19) Vocadlo, D.J. & Davies, G.J. (2008) Mechanistic insights into glycosidase chemistry. Curr. Opin. Chem. Biol., 12, 539–555.

20) Vuong, T.V. & Wilson, D.B. (2010) Glycoside hydrolases: Catalytic base/nucleophile diversity. Biotechnol. Bioeng., 107, 195–205.

21) 正田晋一郎,野口真人,李格非,芹澤一成(2019)エンドグルカナーゼ触媒反応に2位水酸基はいかに関わるのか.応用糖質化学,9, 83–89.

22) Sobala, L.F., Speciale, G., Zhu, S., Raich, L., Sannikova, N., Thompson, A.J., Hakki, Z., Lu, D., Shamsi Kazem Abadi, S., Lewis, A.R., et al. (2020) An epoxide intermediate in glycosidase catalysis. ACS Cent. Sci., 6, 760–770.

23) Bains, R.K., Nasseri, S.A., Wardman, J.F., & Withers, S.G. (2024) Advances in the understanding and exploitation of carbohydrate-active enzymes. Curr. Opin. Chem. Biol., 80, 102457.

24) The CAZypedia Consortium. (2018) Ten years of CAZypedia: A living encyclopedia of carbohydrate-active enzymes. Glycobiology, 28, 3–8.

25) Rawlings, N.D., Barrett, A.J., Thomas, P.D., Huang, X., Bateman, A., & Finn, R.D. (2018) The MEROPS database of proteolytic enzymes, their substrates and inhibitors in 2017 and a comparison with peptidases in the PANTHER database. Nucleic Acids Res., 46(D1), D624–D632.

26) Ito, T., Saikawa, K., Kim, S., Fujita, K., Ishiwata, A., Kaeothip, S., Arakawa, T., Wakagi, T., Beckham, G.T., Ito, Y., et al. (2014) Crystal structure of glycoside hydrolase family 127 β-l-arabinofuranosidase from Bifidobacterium longum. Biochem. Biophys. Res. Commun., 447, 32–37.

27) Suzuki, T., Hara, I., Nakano, M., Zhao, G., Lennarz, W.J., Schindelin, H., Taniguchi, N., Totani, K., Matsuo, I., & Ito, Y. (2006) Site-specific labeling of cytoplasmic peptide: N-glycanase by N,N′-diacetylchitobiose-related compounds. J. Biol. Chem., 281, 22152–22160.

28) Artola, M., Aerts, J.M.F.G., van der Marel, G.A., Rovira, C., Codée, J.D.C., Davies, G.J., & Overkleeft, H.S. (2024) From mechanism-based retaining glycosidase inhibitors to activity-based glycosidase profiling. J. Am. Chem. Soc., 146, 24729–24741.

29) Maruyama, S., Sawano, K., Amaki, S., Suzuki, T., Narita, S., Kimura, K., Arakawa, T., Yamada, C., Ito, Y., Dohmae, N., et al. (2022) Substrate complex structure, active site labeling and catalytic role of the zinc ion in cysteine glycosidase. Glycobiology, 32, 171–180.

30) McGregor, N.G.S., Coines, J., Borlandelli, V., Amaki, S., Artola, M., Nin-Hill, A., Linzel, D., Yamada, C., Arakawa, T., Ishiwata, A., et al. (2021) Cysteine nucleophiles in glycosidase catalysis: Application of a covalent β-l-Arabinofuranosidase inhibitor. Angew. Chem. Int. Ed., 60, 5754–5758.

31) Fujita, K., Tsunomachi, H., Lixia, P., Maruyama, S., Miyake, M., Dakeshita, A., Kitahara, K., Tanaka, K., Ito, Y., Ishiwata, A., et al. (2024) Bifidobacterial GH146 β-L-arabinofuranosidase for the removal of β1,3-L-arabinofuranosides on plant glycans. Appl. Microbiol. Biotechnol., 108, 199.

32) Cairns, J.R.K. & Esen, A. (2010). Cell. Mol. Life Sci., 67, 3389–3405.

33) Uchiyama, T., Miyazaki, K., & Yaoi, K. (2013) Characterization of a novel β-glucosidase from a compost microbial metagenome with strong transglycosylation activity. J. Biol. Chem., 288, 18325–18334.

34) Matsuzawa, T., Jo, T., Uchiyama, T., Manninen, J.A., Arakawa, T., Miyazaki, K., Fushinobu, S., & Yaoi, K. (2016) Crystal structure and identification of a key amino acid for glucose tolerance, substrate specificity, and transglycosylation activity of metagenomic β-glucosidase Td2F2. FEBS J., 283, 2340–2353.

35) 栗原和男,黒木良太(2009)タンパク質の構造を決める-5 中性子結晶構造解析.化学と生物,47, 868–873.

36) Wan, Q., Parks, J.M., Hanson, B.L., Fisher, S.Z., Ostermann, A., Schrader, T.E., Graham, D.E., Coates, L., Langan, P., & Kovalevsky, A. (2015) Direct determination of protonation states and visualization of hydrogen bonding in a glycoside hydrolase with neutron crystallography. Proc. Natl. Acad. Sci. USA, 112, 12384–12389.

37) Nakamura, A., Ishida, T., Kusaka, K., Yamada, T., Fushinobu, S., Tanaka, I., Kaneko, S., Ohta, K., Tanaka, H., Inaka, K., et al. (2015) “Newton’s cradle” proton relay with amide–imidic acid tautomerization in inverting cellulase visualized by neutron crystallography. Sci. Adv., 1, e150026.

38) Yano, N., Kashima, T., Arakawa, H., Lin, C.C., Ishiwata, A., Namiki, H., Takaya, N., Tanaka, K., Kusaka, K., & Fushinobu, S. (2025) Neutron crystallography of the covalent intermediate of β-glucosidase reveals remodeling of the catalytic center. Proc. Natl. Acad. Sci. USA, 122, e2502828122.

39) Gloster, T.M., Roberts, S., Ducros, V.M.A., Perugino, G., Rossi, M., Hoos, R., Moracci, M., Vasella, A., & Davies, G.J. (2004) Structural studies of the beta-glycosidase from Sulfolobus solfataricus in complex with covalently and noncovalently bound inhibitors. Biochemistry, 43, 6101–6109.

40) Michaelis, L. & Menten, M.L. (1913). Biochem. Z., 49, 333–369.

著者紹介Author Profile

伏信 進矢(ふしのぶ しんや)

東京大学大学院農学生命科学研究科応用生命工学専攻酵素学研究室 教授.博士(農学).

略歴

1971年広島県生まれ.94年東京大学農学部卒業.96年同大学院農学生命科学研究科修士課程修了.97年同大学院同研究科助手.99年農学博士(東京大学).2006年アイオワ州立大学Visiting Scientist. 11年東京大学大学院農学生命科学研究科准教授.12年より現職.

研究テーマと抱負

様々な酵素の構造と機能に興味があります.IUBMBのEnzyme Committeeの一員としてEC番号の管理も行っています(ExplorEnz, https://www.enzyme-database.org).

ウェブサイト

https://enzyme13.bt.a.u-tokyo.ac.jp/fushi/index.html

趣味

ラジオ,音楽.

矢野 直峰(やの なおみね)

JASRI回折・散乱推進室回折構造生物チーム テニュアトラック研究員.博士(理学).

略歴

1983年群馬県生まれ.2013年兵庫県立大学大学院生命理学研究科博士課程修了.同年兵庫県立大学大学院生命理学研究科博士研究員.14年茨城大学フロンティア応用原子科学研究センター産学官連携助教.23年より現職.

研究テーマと抱負

放射光とタンパク質の微小単結晶を用いたインジェクター測定法と固定ターゲット測定法の開発を行っている.タンパク質の反応途中の構造からより詳細な反応機構を分かるようにしたい.

ウェブサイト

http://stbio.spring8.or.jp/ja/px/px_ja.php

趣味

アニメ鑑賞,音楽.

鹿島 騰真(かしま とうま)

東京大学大学院農学生命科学研究科応用生命工学専攻酵素学研究室 助教.博士(農学).

略歴

1993年東京生まれ.2021年東京大学大学院農学生命科学研究科博士課程修了.同年京都大学生存圏研究所特定研究員.22年京都大学大学院生命科学研究科特別研究員(学振PD).同年より現職.

研究テーマと抱負

主に腸内細菌の糖質代謝に基づいて新規性のある酵素を探索し,その機能と構造,他酵素との協調的な働きの解明を行っている.これを通じてヒトの健康増進への貢献を目指している.

ウェブサイト

https://sites.google.com/g.ecc.u-tokyo.ac.jp/a-kashimatoma/%E7%A0%94%E7%A9%B6%E7%B4%B9%E4%BB%8B

趣味

音楽(主にロック,Spotify曰くリスニング年齢68歳,クイーンの年間試聴時間が世界上位0.2%に入っているらしい).

This page was created on 2026-03-11T15:42:58.465+09:00
This page was last modified on 2026-04-17T17:11:09.000+09:00


このサイトは(株)国際文献社によって運用されています。